
 聯(lián)系電話

 企業(yè)展示
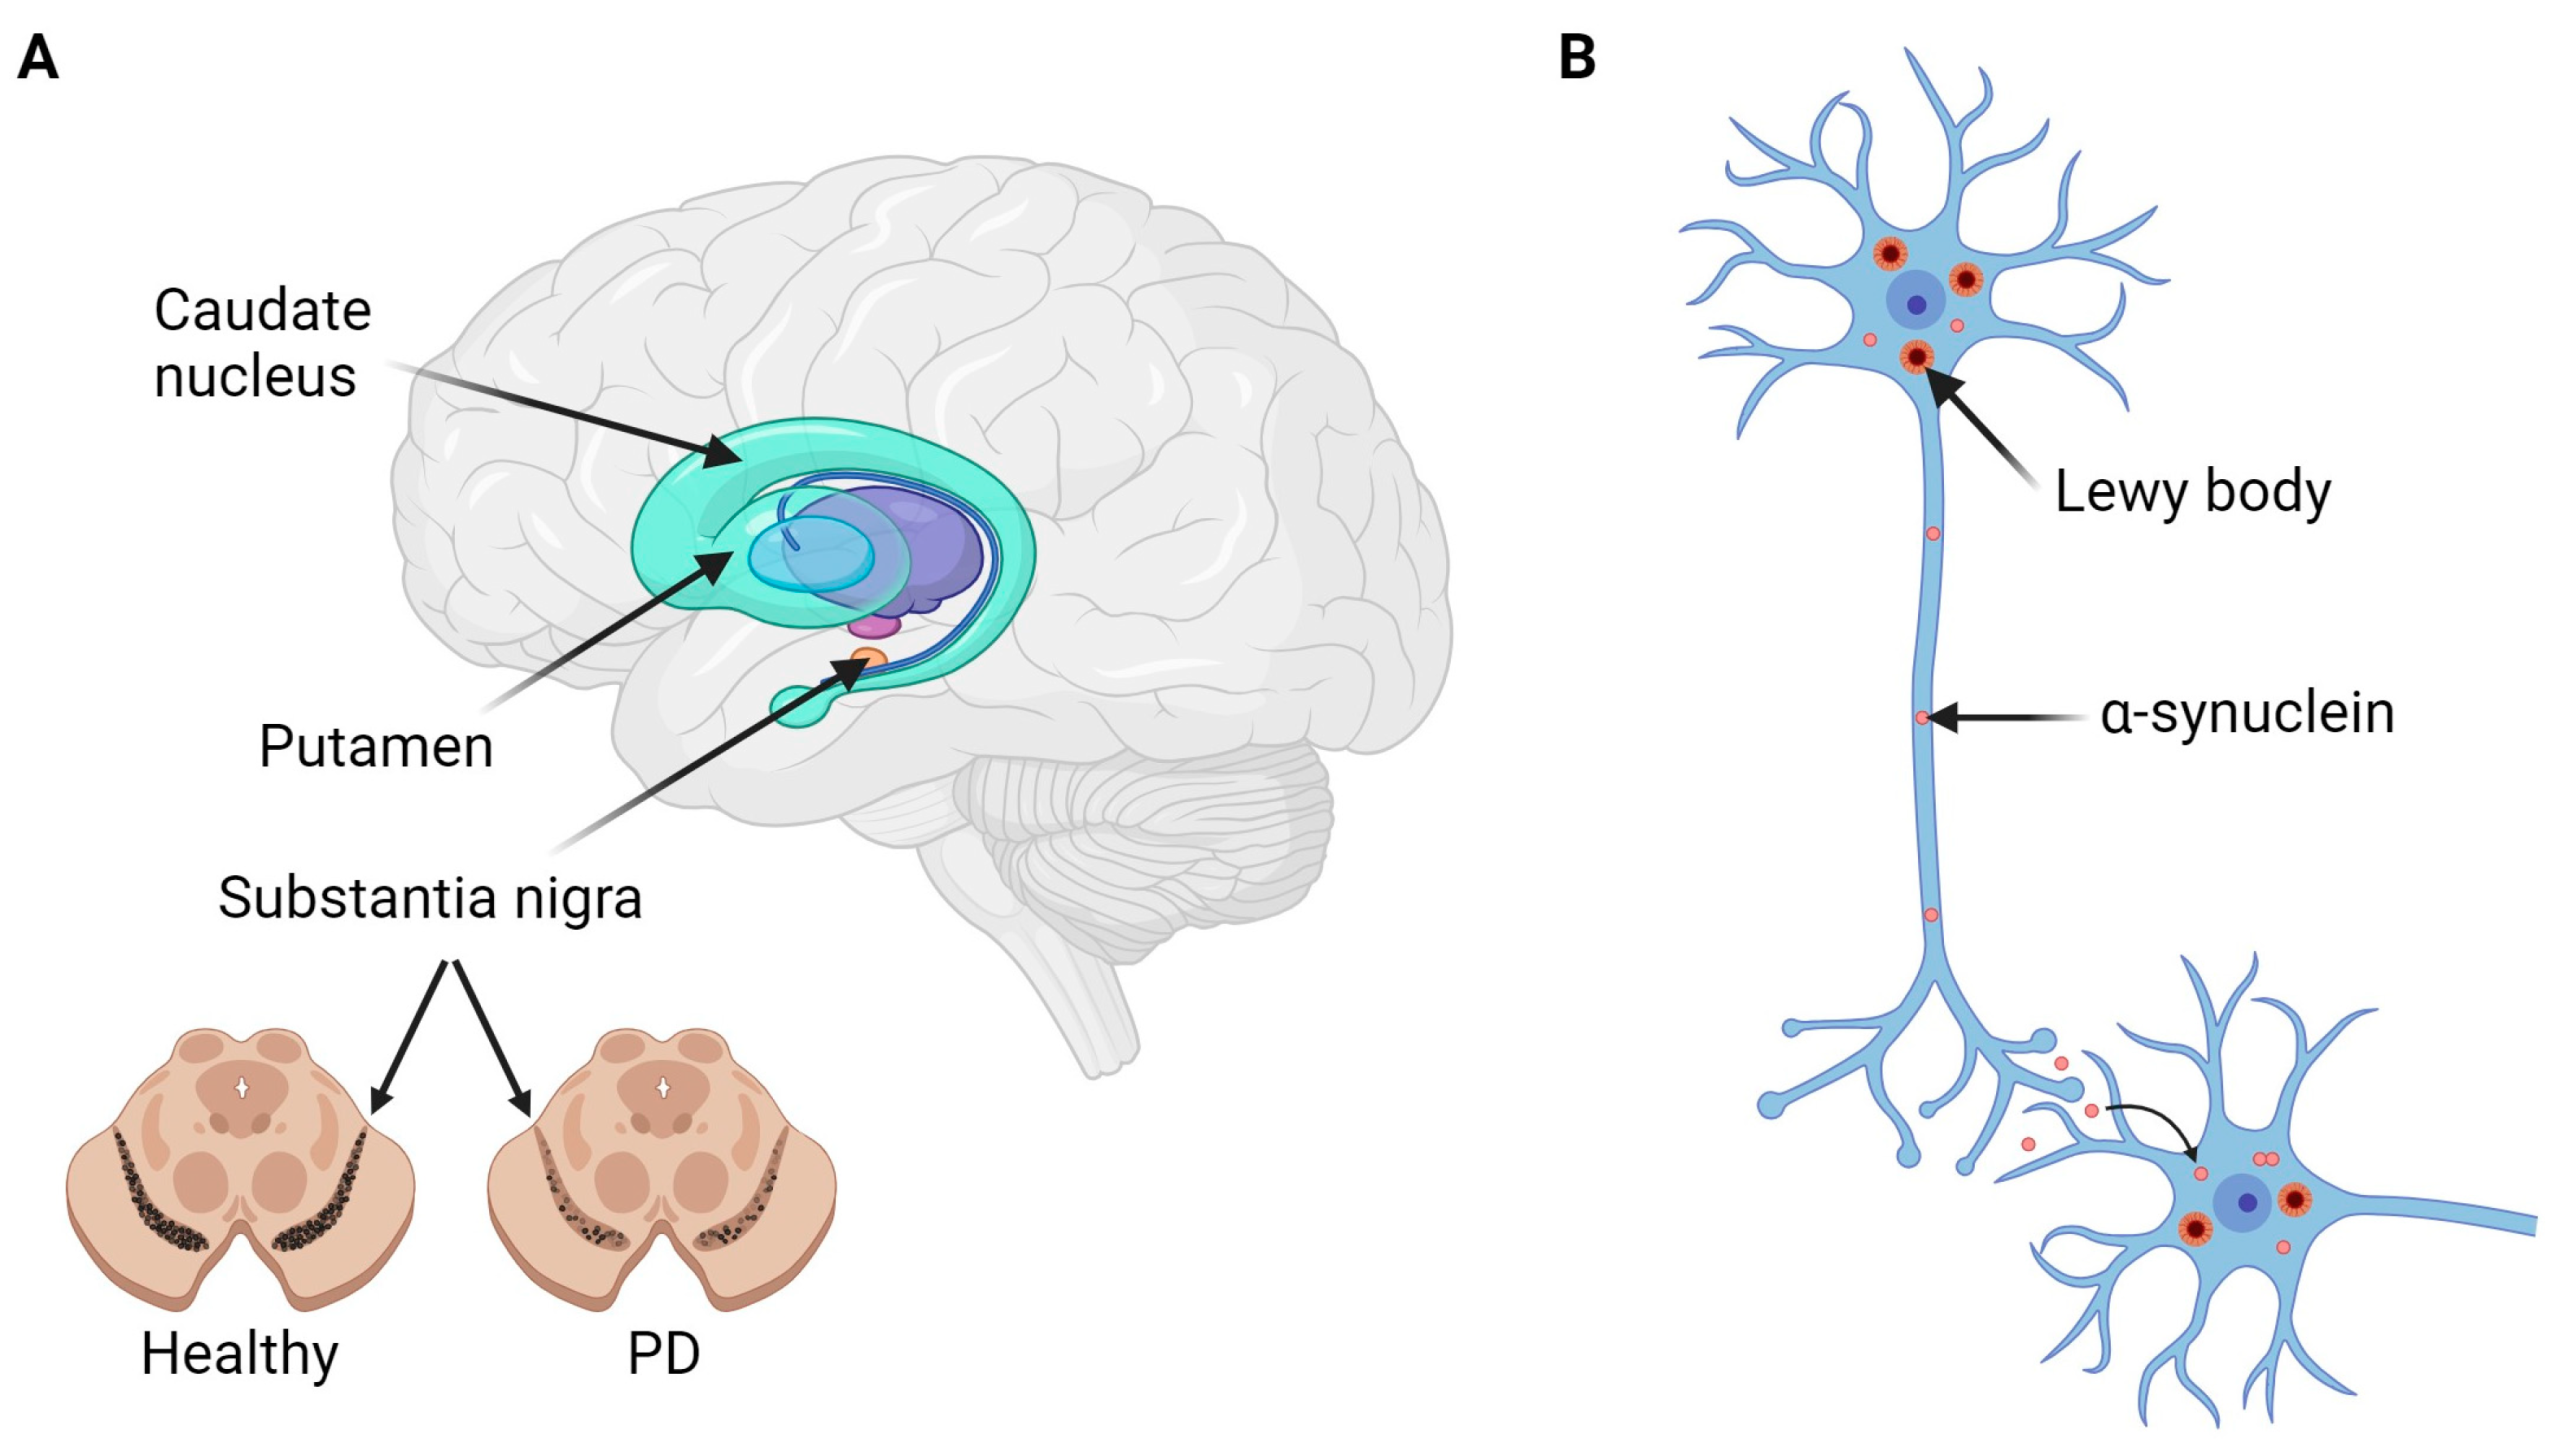
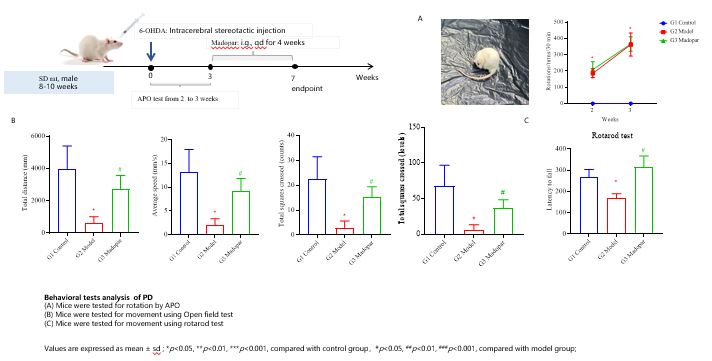
1 PD疾病作用機制 1. 多巴胺能神經(jīng)元退變 帕金森病的核心病理基礎(chǔ)是黑質(zhì)-紋狀體通路損傷:中腦黑質(zhì)致密部(SNpc)的多巴胺能神經(jīng)元大量死亡,當丟失超過50%時出現(xiàn)臨床癥狀,紋狀體多巴胺含量顯著降低(下降超過70%),破壞多巴胺與乙酰膽堿的神經(jīng)遞質(zhì)平衡,多巴胺減少導致肌肉張力正常抑制喪失,同時膽堿能活動未受抑制,引起運動障礙。 2. 路易小體形成 α-突觸核蛋白(α-synuclein)在神經(jīng)元內(nèi)異常聚集形成路易小體(Lewy body),這是帕金森病的標志性病理特征。正常情況下,α-突觸核蛋白是可溶性和非結(jié)合的,但在帕金森病中會聚集形成不溶性纖維,這些異常蛋白可通過“種子效應(yīng)”通過神經(jīng)突觸從腸道或嗅覺系統(tǒng)向大腦擴散。 3. 神經(jīng)環(huán)路失衡 正常情況下,多巴胺通過直接通路刺激運動、間接通路抑制不必要運動。當多巴胺減少、乙酰膽堿相對增多時,兩者平衡被打破,導致基底節(jié)直接/間接通路活動失衡,引發(fā)運動抑制與興奮信號紊亂。 圖1 PD疾病機制作用[1] 2 疾病模型構(gòu)建與篩選 作為帕金森病(PD)研究的基礎(chǔ)工具,嚙齒類動物模型憑借成本可控、操作便捷和高通量篩選優(yōu)勢,在機制解析和藥物研發(fā)中發(fā)揮著不可替代的作用。目前成熟的模型體系主要包括化學誘導型和基因修飾型兩大類,各自在病理特征和研究適用性上呈現(xiàn)顯著差異。 α-synuclein轉(zhuǎn)基因模型 攜帶人類α-突觸核蛋白A53T突變的轉(zhuǎn)基因小鼠(如mThy1-αSyn A53T品系),在8月齡開始出現(xiàn)進行性運動障礙,包括步態(tài)異常、抓握力下降和自主活動減少。病理檢測可見黑質(zhì)區(qū)TH陽性神經(jīng)元數(shù)量顯著減少,路易小體樣聚集體廣泛分布于嗅球、腦干和皮層區(qū)域,且磷酸化S129位點(p-S129)的α-synuclein水平顯著升高。該模型因能模擬PD的蛋白錯誤折疊病理級聯(lián)反應(yīng),成為研究α-synuclein傳播機制和免疫治療的理想工具。2026年《自然》報道的黑質(zhì)內(nèi)注射預制α-synuclein纖維(PFF)模型,進一步實現(xiàn)了病理擴散的時空可控性,將模型構(gòu)建周期縮短至2個月。 6-OHDA誘導模型:經(jīng)典單側(cè)損傷模型 6-羥基多巴胺(6-OHDA)作為兒茶酚胺能神經(jīng)元特異性毒素,通過選擇性破壞黑質(zhì)-紋狀體通路構(gòu)建PD模型。SD大鼠或C57BL/6小鼠需在立體定位儀引導下,于確定的坐標處,向紋狀體內(nèi)注射6-OHDA溶液。術(shù)后3-4周通過酪氨酸羥化酶(TH)免疫組化染色可觀察到注射側(cè)黑質(zhì)TH陽性神經(jīng)元顯著減少,紋狀體多巴胺含量顯著下降。行為學評估中,腹腔注射阿撲嗎啡可誘導大鼠出現(xiàn)向健側(cè)的旋轉(zhuǎn)行為(>7轉(zhuǎn)/分鐘視為模型成功),該模型因病理特征穩(wěn)定,被廣泛用于評價神經(jīng)保護藥物的療效。 MPTP模型:線粒體功能障礙模型 1-甲基-4-苯基-1,2,3,6-四氫吡啶(MPTP)通過血腦屏障后經(jīng)MAO-B代謝為毒性產(chǎn)物MPP+,特異性抑制線粒體復合物I活性,導致多巴胺神經(jīng)元能量代謝衰竭。C57BL/6小鼠對MPTP敏感性顯著高于其他品系,常用建模方案包括:急性模型可在72小時內(nèi)引發(fā)黑質(zhì)神經(jīng)元急性死亡;慢性模型則模擬人類PD的漸進性病程。值得注意的是,該模型存在明顯年齡依賴性——12月齡以上小鼠表現(xiàn)出更嚴重的神經(jīng)炎癥和α-突觸核蛋白聚集,這與老年人群PD高發(fā)特征高度吻合。 3 案例分享 實驗動物:SD大鼠,雄性,7-8周齡。 陽性藥:美多芭 檢測指標:旋轉(zhuǎn)次數(shù)、曠場檢測和轉(zhuǎn)棒 結(jié)果分析:美多芭可以顯著改善動物運動協(xié)調(diào)能力,增加動物疲勞轉(zhuǎn)棒時間。 圖2 美多芭在帕金森模型上的行為學評價 4 結(jié)語 有濟醫(yī)藥已為多家制藥企業(yè)、高校及科研機構(gòu)提供神經(jīng)精神類藥物臨床前研發(fā)服務(wù),成功支持多個候選藥物完成早期篩選及用于臨床試驗申請(IND)的藥效學研究。通過構(gòu)建高病理相關(guān)性的疾病模型、整合多維度評價體系并實施嚴格的質(zhì)量控制,有效應(yīng)對當前行業(yè)普遍面臨的疾病模型臨床模擬度不足、藥效評價維度單一以及數(shù)據(jù)可靠性偏低三大挑戰(zhàn)。 未來,有濟醫(yī)藥藥效學研究平臺將持續(xù)聚焦神經(jīng)精神類疾病研發(fā)前沿,不斷升級模型體系與檢測技術(shù),提供更精準、高效、合規(guī)的技術(shù)支撐,助力突破神經(jīng)精神類疾病的治療瓶頸。 參考資料: [1]. https://fity.club/lists/2025/Parkinsons-Disease-Brain/. [2]. Batool S, Raza H, Zaidi J, Riaz S, Hasan S, Syed NI. Synapse formation: from cellular and molecular mechanisms to neurodevelopmental and neurodegenerative disorders. J Neurophysiol. 2019 Apr 1;121(4):1381-1397. [3]. Giasson, B. I., Duda, J. E., Quinn, S. M., Zhang, B., Trojanowski, J. Q., & Lee, V. M. (2002). Neuronal α-synucleinopathy with severe movement disorder in mice expressing A53T human α-synuclein. Neuron, 34(4), 521-533. [4]. Abeliovich, A., Schmitz, Y., Farinas, I., Choi-Lundberg, D., Ho, W. H., Castillo, P. E., Shinsky, N., Verdugo, J. M., Armanini, M., Ryan, A., Hynes, M., Phillips, H., Sulzer, D., & Rosenthal, A. (2000). Mice lacking alpha-synuclein display functional deficits in the nigrostriatal dopamine system. Neuron, 25(1), 239–252. [5]. Bayati, A., Ayoubi, R., Aguila, A., Zorca, C. E., Deyab, G., Han, C., Recinto, S. J., Nguyen-Renou, E., Rocha, C., Maussion, G., Luo, W., Shlaifer, I., Banks, E., McDowell, I., Del Cid-Pellitero, E., Ding, X. E., Sharif, B., Séguéla, P., Yaqubi, M., Chen, C. X., You, Z., Abdian, N., McBride, H. M., Fon, E. A., Stratton, J. A., Durcan, T. M., Nahirney, P. C., & McPherson, P. S. (2024). Modeling Parkinson's disease pathology in human dopaminergic neurons by sequential exposure to α-synuclein fibrils and proinflammatory cytokines. Nature Neuroscience, 27, 2401–2416.